STUDIEN
Liebe PatientInnen, liebe Studienteams,
hier finden Sie einen kurzen Überblick unserer aktueller Studien.
Unser erklärtes Ziel ist es, die Brustkrebsbehandlung weiter zu optimieren.
Daher engagieren wir uns als akademische Studiengruppe gemeinsam mit unseren Partnern in der Konzeption und Durchführung nationaler und internationaler klinischer Studien unter Einhaltung international gültiger Qualitätsstandards.
Auf den folgenden Seiten stellen wir Ihnen einen Überblick über unsere Studien der Phasen II bis IV vor. Diese sollen Brustkrebspatientinnen und -patienten innovative Therapien im Rahmen einer neoadjuvanten oder adjuvanten Behandlung oder auch bei fortgeschrittener Erkrankung ermöglichen.
Für weitergehende Informationen oder bei Interesse an einer Teilnehme, kontaktieren Sie uns bitte hier.
Rekrutierende Studien
Adjuvant Dynamic marker - Adjusted Personalized Therapy comparing adjuvant Elacestrant with standard endocrine treatment in genomically and/or clinically high-risk ER+/HER2- early breast cancer (ADAPTela)
Deutsche Übersetzung:
Adjuvante, an dynamische Marker angepasste, personalisierte Therapie mit Elacestrant im Vergleich mit der endokrinen adjuvanten Standardtherapie bei genomischem und/oder klinischem Hochrisiko-, Hormonrezeptor-positivem / HER2-negativem Brustkrebs im Frühstadium (ADAPTela)
EuCT No.: 2025-522484-15-00
Auch viele Jahre nach der Diagnose haben Patienten mit Hormonrezeptor-positivem/HER2-negativem (HR+/HER2-) Brustkrebs im Frühstadium (eBC) noch ein erhöhtes Rezidivrisiko, insbesondere bei zu Beginn hohem klinischem und/ oder genomischem Risiko. Die ADAPTela-Studie untersucht, ob die anfängliche adjuvante Behandlung mit dem oralen SERD (Selektiver Östrogen Rezeptor Degrader) Elacestrant (+/- CDK4/6-Hemmer wie indiziert) über 5 Jahre, gefolgt von Standard - endokriner Therapie (ET), gegenüber mindestens 5 Jahren Standard - ET (ebenso +/- CDK4/6-Hemmer) einen Überlebensnutzen hat.
Studienstart: Q2/2026
Teilnehmerzahl: 1.520
Koordinierender Hauptprüfer: Prof. Dr. PHD Peter Schmid
- Patientenklientel:
- Frauen und Männer mit HR+/HER2- frühem Mammakarzinom
- mit genomisch und/oder klinisch hohem Rückfallrisiko (Stadium I – IIB)
- nach abgeschlossener Primärbehandlung (Endokrine Induktion, OP, ggf. Chemotherapie, ggf. Radiatio)
- Studiendesign
- Multizentrisch
- Interventionell, Phase III
- Zweiarmig randomisiert
- Prospektiv
- Offen, kontrolliert
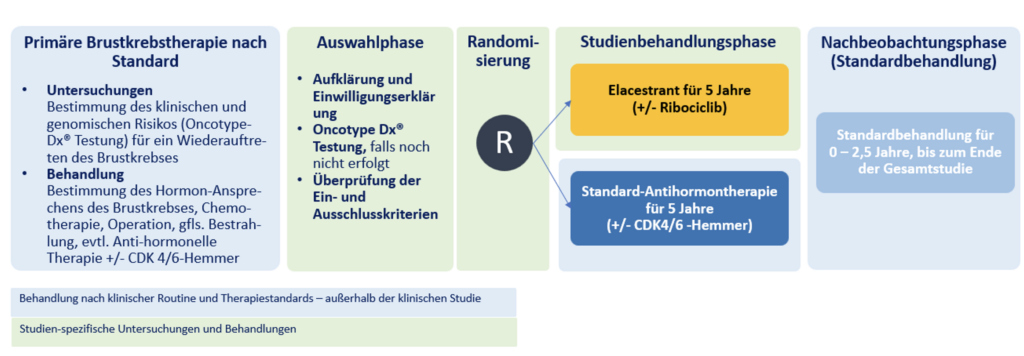
Flowchart: Patienten mit HR+ Her2- frühem Mammakarzinom mit abgeschlossener Primärtherapie, mittleres bis hohes Rückfallrisiko, N0-N1.
- Studienziele
Ziel der ADAPTela Studie ist es, die Wirksamkeit der adjuvanten Therapie mit Elacestrant (+/-CDK4/6 Hemmer) hinsichtlich eines verbesserten Überlebens im Vergleich zur endokrinen Standardbehandlung (+/- CDK4/6 Hemmer) bei Patienten mit HR+/ Her2- frühem Mammakarzinom mit mittlerem bis hohem Rückfallrisiko nachzuweisen. Darüber hinaus werden unerwünschte Ereignisse/Nebenwirkungen sowie die Lebensqualität unter den Therapien erfasst, um die Tolerabilität der Behandlungsregime zu vergleichen.
NeoAdjuvant Dynamic marker - Adjusted Personalized Therapy comparing trastuzumab-deruxtecan versus pacli-/docetaxel + carboplatin + trastuzumab + pertuzumab in HER2+ early breast cancer (cohort 3)
Deutsche Übersetzung
Neoadjuvante, an dynamischen Makern adjustierte, personalisierte Behandlung von frühem, HER2-positivem Brustkrebs mit Trastuzumab-Deruxtecan im Vergleich zu Pacli-/Docetaxel+Carboplatin+Trastuzumab + Pertuzumab (Kohorte 3)
EU-CT-/EudraCT-/NCT-Nr.: 2024-514458-61
Trotz der großen Fortschritte bei der Behandlung des HER2-positiven Brustkrebses besteht insbesondere bei Patientinnen mit mittlerem bis hohem Rückfallrisiko weiterer Optimierungsbedarf, um ein Erkrankungsrezidiv zu vermeiden. Neben einer hohen Wirksamkeit soll die Behandlung möglichst wenig belastend sein.
Die ADAPT-HER2-IV-Studie untersucht verschiedene neoadjuvante Therapiekonzepte mit Trastuzumab-Deruxtecan (T-DXd), einem gegen HER2 gerichteten Antikörper-Wirkstoff-Konjugat. Verglichen werden T-DXd-basierte Behandlungsabfolgen mit einer taxanbasierten Standardchemotherapie in Kombination mit Trastuzumab und Pertuzumab.
Die Studie umfasst drei Kohorten. Die Rekrutierung der Kohorten 1 und 2 ist abgeschlossen; derzeit werden Patientinnen in Kohorte 3 eingeschlossen. Nach der neoadjuvanten Therapie erfolgt die Operation. Die weitere Behandlung richtet sich unter anderem nach dem pathologischen Ansprechen des Tumors.
Studienstart: Q1/2024
Geplantes Studienende: Q3/2030
Geplante Teilnehmerzahl: 702 Patientinnen, davon 300 in Kohorte 3
Studienzentren: circa 40 Zentren in Deutschland
Koordinierender Hauptprüfer: Prof. Dr. med. Nadia Harbeck
- Patientenklientel
Für die derzeit rekrutierende Kohorte 3 kommen grundsätzlich Patientinnen infrage, die folgende Voraussetzungen erfüllen:
- Frauen ab 18 Jahren
- neu diagnostizierter, invasiver und bislang unbehandelter HER2-positiver Brustkrebs im Frühstadium
- mittleres bis hohes Rückfallrisiko nach ärztlicher Einschätzung
- empfohlen wird ein klinisches Stadium II mit cT2- und cN0-Status, Rücksprache mit dem Sponsor zu cN1 Patienten
- Patientinnen mit cT1c- und cN0-Status können eingeschlossen werden, wenn eine neoadjuvante Behandlung vorgesehen ist
- Studiendesign
- multizentrisch mit circa 40 Studienzentren in Deutschland
- interventionelle Phase-II-Studie
- prospektiv
- dreiarmig randomisiert
- offen und kontrolliert
In der aktuell rekrutierenden Kohorte 3 werden die Patientinnen zufällig einem von drei Behandlungsarmen zugeteilt:
- zwölf Wochen T-DXd, anschließend sechs Wochen Standardchemotherapie in Kombination mit Trastuzumab und Pertuzumab
- zwölf Wochen T-DXd, anschließend zwölf Wochen Standardchemotherapie in Kombination mit Trastuzumab und Pertuzumab
- 18 Wochen Standardchemotherapie in Kombination mit Trastuzumab und Pertuzumab
Nach der Operation wird die gegen HER2 gerichtete Behandlung abhängig vom pathologischen Ansprechen für insgesamt etwa ein Jahr fortgeführt mit möglichem Einsatz von Trastuzumab Deruxtecan adjuvant nach non-pCR im Rahmen der Studie, s. Schema.
Flowchart: Behandlungsablauf der derzeit rekrutierenden Kohorte 3 bei Patientinnen mit HER2-positivem Brustkrebs im Frühstadium und mittlerem bis hohem Rückfallrisiko.
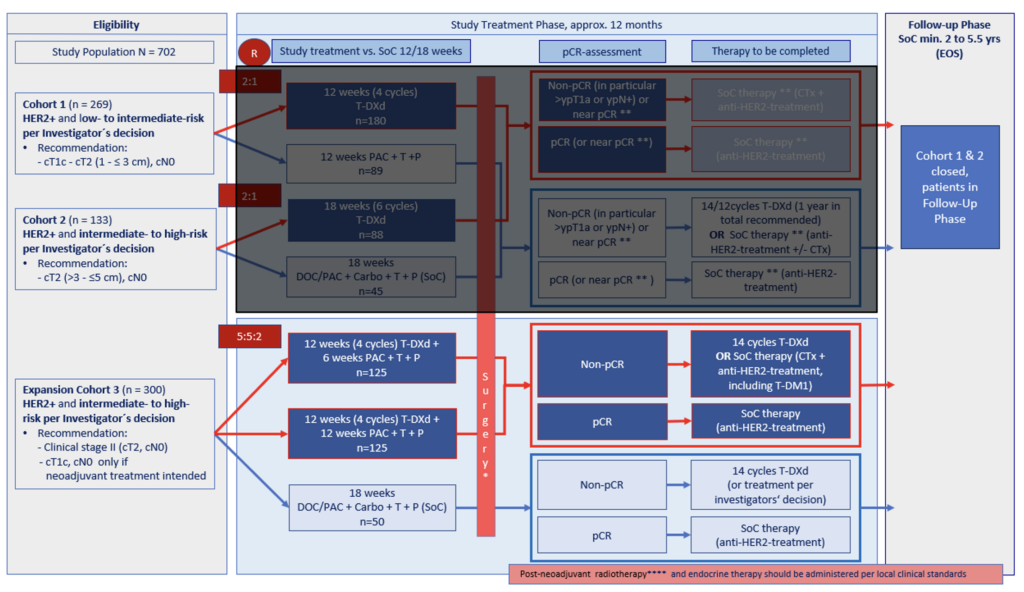
Flowchart: Behandlungsablauf der derzeit rekrutierenden Kohorte 3 bei Patientinnen mit HER2-positivem Brustkrebs im Frühstadium und mittlerem bis hohem Rückfallrisiko.
- Studienziele
Die ADAPT-HER2-IV-Studie vergleicht die Wirksamkeit und Sicherheit verschiedener T-DXd-basierter Behandlungsstrategien mit der Standardtherapie. Untersucht wird insbesondere, ob die Belastung durch eine längere Chemotherapie reduziert werden kann, ohne die Wirksamkeit zu beeinträchtigen.
Zentrale Wirksamkeitsparameter sind die pathologische Komplettremission – das Fehlen eines invasiven Tumors in Brust und Lymphknoten bei der Operation – sowie das fernrezidivfreie Überleben nach drei Jahren. Zusätzlich werden höhergradige Nebenwirkungen, weitere Überlebensparameter, das klinische Ansprechen, die Lebensqualität und mögliche Biomarker für das Therapieansprechen erfasst.

NeoNeoAdjuvant Dynamic marker - Adjusted Personalized Therapy comparing sacituzumab govitecan versus
sacituzumab govitecan+pembrolizumab in low-risk, triplenegative early breast cancer
Deutsche Übersetzung:
NeoAdjuvante, an Dynamischen Markern Adjustierte, Personalisierte Therapie mit Sacituzumab Govitecan im Vergleich zu Sacituzumab Govitecan + Pembrolizumab in frühem, triple-negativem Brustkrebs mit niedrigem
Rezidivrisiko
1. Patientenklientel:
- Jedes Geschlecht
- Prä- oder postmenopausal
- mit invasivem, unbehandeltem triple negativem Brustkrebs
- Niedriges bis mittleres klinisches Rezidivrisiko (Stadium I und II)
2. Studiendesign:
- Multizentrisch
- Interventionell, Phase II
- Zweiarmig randomisiert
- Prospektiv
- offen, kontrolliert

3. Studienziele:
Ziel der ADAPT-TN-III Studie ist es, eine gut verträgliche und hochwirksame deeskalierte Therapie bei frühem triple negativen Brustkrebs zu untersuchen, mit dem Ziel, länger dauernde und toxischere Behandlungen zu vermeiden. Es wird untersucht, ob die Kombinationstherapie von Sacituzumab Govitecan + Pembrolizumab eine höhere Rate an pathologischer Komplettremission erreicht als die Therapie mit Sacituzumab Govitecan alleine. Weiterhin wird das 3-Jahres-Überleben in beiden Armen im Vergleich zu historischen Kontrollen untersucht
NeoAdjuvant Dynamic marker – Adjusted Personalized Therapy comparing sacituzumab govitecan + pembrolizumab vs. SoC chemotherapy in clinical stage II–III, triple-negative early breast cancer
Deutsche Übersetzung
Neoadjuvante, an dynamischen Markern adjustierte, personalisierte Therapie zum Vergleich von Sacituzumab Govitecan + Pembrolizumab mit SoC-Chemotherapie bei triple-negativem, frühem Brustkrebs im klinischen Stadium II–III
EU-CT-/EudraCT-/NCT-Nr.: 2024-516734-35-00
Beim frühen triple-negativen Brustkrebs im Stadium II–III wird vor der Operation in der Regel eine Kombination aus Chemotherapie und Immuntherapie eingesetzt. Das frühe Ansprechen auf diese Behandlung kann wichtige Hinweise darauf geben, wie die weitere Therapie gestaltet werden sollte.
Die ADAPT-TN-IV-Studie untersucht zwei Möglichkeiten, die Behandlung im Verlauf individueller anzupassen: Bei ausgewählten Patientinnen und Patienten mit vollständigem frühem Ansprechen auf Paclitaxel/Carboplatin kombiniert mit Pembrolizumab analog dem Keynote 522-Schema wird geprüft, ob weitere Chemotherapie sicher eingespart werden kann. Bei Erkrankungen im Stadium III oder ohne vollständiges frühes klinisches Ansprechen wird untersucht, ob Sacituzumab Govitecan in Kombination mit Pembrolizumab die Behandlungsergebnisse gegenüber der weiteren anthrazyklinhaltigen Standardtherapie verbessert.
Sacituzumab Govitecan ist ein Antikörper-Wirkstoff-Konjugat, das einen Antikörper mit einem zellschädigenden Wirkstoff verbindet. Pembrolizumab ist eine Immuntherapie. Die Kombination beider Medikamente wird in dieser Studie als Prüfbehandlung untersucht.
Studieneröffnung: Q3 2026
Geplante Teilnehmerzahl: circa 765 Patientinnen und Patienten, davon 400 in Kohorte I und 365 in Kohorte II
Rekrutierungsdauer: circa 36 Monate
Geplante Studienzentren: etwa 70 Zentren in Deutschland
Sponsor: WSG – Women’s Cancer Study Group GmbH
Koordinierender Hauptprüfer: Prof. Dr. Peter Schmid, PhD
- Patientenklientel und Ablauf
Für die ADAPT-TN-IV-Studie kommen grundsätzlich Patientinnen und Patienten infrage, die folgende Voraussetzungen erfüllen:
- Frauen und Männer ab 18 Jahren bei Diagnose
- histologisch bestätigter, primär invasiver Brustkrebs im klinischen Stadium II–III, triple-negativ gemäß Studienprotokoll: ER ≤ 10 %, PR < 10 % und HER2-negativ
- keine klinischen Hinweise auf Fernmetastasen (M0)
Nach 9–12 Wochen neoadjuvanter Behandlung mit Carboplatin und Paclitaxel in Kombination mit Pembrolizumab wird das Tumoransprechen beurteilt. Während dieser Behandlung kann bereits die Registrierung für die Studie erfolgen. Die Zuordnung zu einer der beiden Studienkohorten richtet sich dann nach dem Erkrankungsstadium bei Erstdiagnose und danach, ob ein vollständiges klinisches Ansprechen, eine sogenannte klinische Komplettremission (cCR), nach der oben genannten Behandlung erreicht wurde. Die letzte Chemotherapiegabe muss zu diesem Zeitpunkt weniger als zwei Wochen zurückliegen.
Für bestimmte Situationen, beispielsweise bei Unverträglichkeiten oder einem Fortschreiten der Erkrankung während der Vorbehandlung, sieht das Studienprotokoll Ausnahmeregelungen vor. Weitere medizinische Voraussetzungen und die individuelle Eignung werden durch das jeweilige Studienzentrum geprüft.
- Studiendesign
- multizentrisch und international
- interventionelle Phase-III-Studie
- prospektiv
- offen
- zwei Kohorten: Kohorte I nicht randomisiert, Kohorte II zweiarmig randomisiert und kontrolliert
Kohorte I: Chemotherapie-Deeskalation
In Kohorte I werden Patientinnen und Patienten mit ursprünglichem Stadium II aufgenommen, die ein vollständiges klinisches Ansprechen erreicht haben. Sie werden direkt operiert.
Zeigt sich im Operationspräparat eine pathologische Komplettremission (pCR), also kein verbliebener invasiver Tumor in Brust und Lymphknoten (ypT0/is, ypN0), wird keine weitere Chemotherapie gegeben. Die übrige Standardbehandlung, beispielsweise mit Pembrolizumab, wird entsprechend den geltenden Leitlinien fortgeführt.
Bei verbliebenem invasivem Tumor erfolgt eine angepasste postoperative Standardbehandlung, die auch weitere Chemotherapie umfassen kann.
Kohorte II: ADC-basierte Behandlung im Vergleich zur Standardtherapie
In Kohorte II werden alle Patientinnen und Patienten mit ursprünglichem Stadium III aufgenommen, unabhängig vom frühen Ansprechen. Hinzu kommen diejenigen mit Stadium II, die keine klinische Komplettremission erreicht haben.
Die Teilnehmenden werden im Verhältnis 1:1 zufällig einem von zwei Behandlungsarmen zugeteilt:
- vier Zyklen Sacituzumab Govitecan + Pembrolizumab, anschließend Operation
- vier Zyklen anthrazyklinhaltige Standardchemotherapie (AC oder EC) + Pembrolizumab, anschließend Operation
Die weitere Behandlung nach der Operation richtet sich in beiden Armen nach dem pathologischen Ansprechen, den geltenden Leitlinien und der ärztlichen Beurteilung.
- Studienziele
In Kohorte I wird untersucht, ob ausgewählten Patientinnen und Patienten mit Stadium II und vollständigem frühem Ansprechen weitere Chemotherapie sicher erspart werden kann. Im Mittelpunkt steht das ereignisfreie Überleben nach drei Jahren. Zur Einordnung werden historische Ergebnisse etablierter Studien herangezogen.
In Kohorte II soll geprüft werden, ob Sacituzumab Govitecan + Pembrolizumab der Standardbehandlung hinsichtlich der pathologischen Komplettremissionsrate und des ereignisfreien Überlebens nach drei Jahren überlegen ist.
Zusätzlich werden in beiden Kohorten neben dem klinischen Ansprechen weitere Rückfall- und Überlebensparameter sowie die gesundheitsbezogene Lebensqualität erfasst. In Kohorte II werden außerdem Sicherheit und Verträglichkeit der Behandlungsregime verglichen. Begleitende Biomarker-Untersuchungen sollen helfen, das Therapieansprechen besser vorherzusagen und die Behandlung künftig noch gezielter anzupassen.
Studienschema
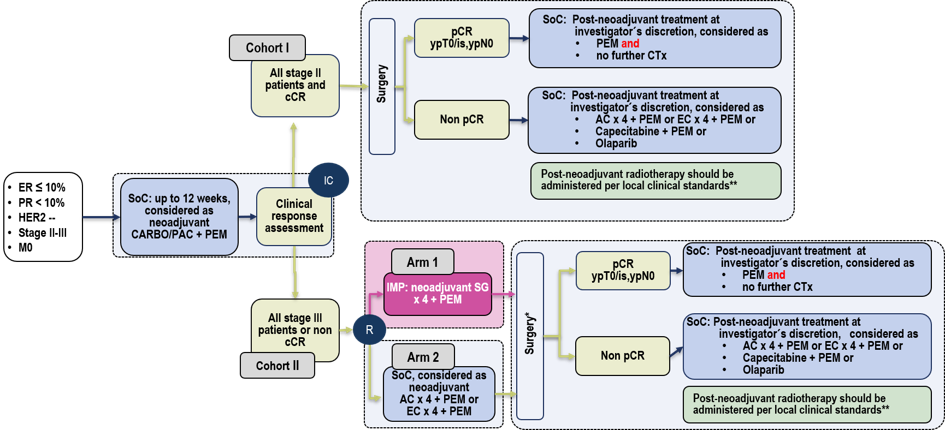
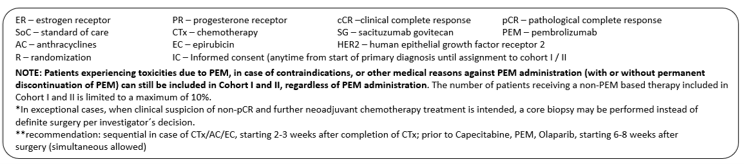
Zum Vergrößern auf das Studienschema oder die Legende klicken.
An interventional, open-label, phase III study to evaluate the safety, efficacy, and impact on quality of life of capivasertib alongside standard-of-care endocrine treatment in patients with HR+/HER2- advanced breast cancer and progression on prior endocrine-based treatment
Deutsche Übersetzung
Eine interventionelle, unverblindete Studie der Phase III zur Beurteilung der Sicherheit, Wirksamkeit und Einfluss auf die Lebensqualität von Capivasertib neben routinemäßiger endokriner Behandlung bei Patienten mit fortgeschrittenem HR+/HER2- Brustkrebs nach Progression unter vorausgehender endokriner Therapie
EU-CT-/EudraCT-/NCT-Nr.: 2024-511392-15-00
Bei fortgeschrittenem Hormonrezeptor-positivem und HER2-negativem Brustkrebs kann die Erkrankung häufig zunächst durch endokrin basierte Therapien kontrolliert werden. Insbesondere für Patientinnen und Patienten, deren Tumor eine Veränderung in mindestens einem der Gene PIK3CA, AKT1 oder PTEN aufweist, gibt es zielgerichtete, endokrin basierte Therapieoptionen, die das Fortschreiten der Erkrankung verzögern und den Einsatz einer Chemotherapie möglichst lange hinauszögern.
Die CAPIcorn-Studie untersucht die Behandlung dieser Patienten mit dem AKT-Inhibitor Capivasertib in Kombination mit Fulvestrant zum einen bezüglich der Zeit bis zur nächsten Therapie und zum anderen, ob eine digitale Erfassung von Beschwerden und Nebenwirkungen über die CANKADO PRO-React App die Betreuung und Lebensqualität unterstützen kann.
Studienstart:
Geplante Teilnehmerzahl: 250 Patientinnen und Patienten
Rekrutierungsdauer: circa 24 Monate
Studienzentren: 23 Zentren in Deutschland, Belgien und Portugal
Koordinierender Hauptprüfer: Prof. Dr. Nadia Harbeck
- Patientenklientel
Für die CAPIcorn-Studie kommen grundsätzlich Patientinnen und Patienten infrage, die folgende Voraussetzungen erfüllen:
- Frauen und Männer ab 18 Jahren
- HR+, Her2- Brustkrebs, lokal fortgeschritten, nicht kurativ operabel oder metastasiert
- Fortschreiten der Erkrankung während oder nach ein bis zwei vorherigen endokrin basierten Therapien
- Eine vorherige Chemotherapie sowie eine Therapie mit ADCs sind erlaubt
- geeignete Veränderung in mindestens einem der Gene PIK3CA, AKT1 oder PTEN
Prä- und perimenopausale Frauen erhalten zusätzlich einen GnRH-Agonisten. Weitere medizinische Voraussetzungen und die individuelle Eignung werden durch das jeweilige Studienzentrum geprüft.
- Studiendesign
- multizentrisch und international
- interventionelle Phase-III-Studie
- prospektiv
- einarmig
- offen
Alle Teilnehmenden erhalten Capivasertib in Kombination mit Fulvestrant. Die Behandlung wird bis zum erneuten Fortschreiten der Erkrankung, bis zum Auftreten nicht tolerierbarer Nebenwirkungen oder bis zu einem anderen medizinisch notwendigen Behandlungsende fortgeführt.
Im Rahmen der Studie wird außerdem die App CANKADO PRO-React eingesetzt. Über diese digitale Anwendung können die Teilnehmenden Beschwerden und Veränderungen ihres Gesundheitszustands dokumentieren. Dadurch sollen mögliche Nebenwirkungen frühzeitig erkannt und behandelt werden.
- Studienziele
Das erste Hauptziel der CAPIcorn-Studie ist die Untersuchung der Zeit bis zum Beginn der nächsten Krebstherapie. Dabei werden die Ergebnisse der Behandlung mit Capivasertib und Fulvestrant mit historischen Daten aus der CAPItello-291-Studie verglichen.
Das zweite Hauptziel ist die Untersuchung des Zusammenhangs zwischen der regelmäßigen Nutzung von CANKADO und der Lebensqualität. Geprüft wird, ob Patientinnen und Patienten mit regelmäßiger digitaler Dokumentation ihrer Beschwerden länger ohne eine relevante Verschlechterung der Lebensqualität bleiben.
Zusätzlich werden das progressionsfreie Überleben, das Gesamtüberleben, die Behandlungsdauer sowie die Sicherheit und Verträglichkeit von Capivasertib erfasst.
PROOFS-Registry
Real world data and long-term follow-up of female patients with luminal early breast cancer with intermediate to high clinical risk for recurrence and (ultra)low or increased genomic recurrence-risk measured by MammaPrint®, who are considered for therapy de-escalation and treated by standard-of-care endocrine treatment (with/without ovarian function suppression) or standard-of-care chemotherapy followed by endocrine treatment.
Deutsche Übersetzung:
Daten aus der klinischen Praxis und Langzeitnachsorge weiblicher Patientinnen mit luminalem Brustkrebs im Frühstadium, der ein mittleres bis hohes klinisches und (ultra-)niedriges oder erhöhtes genomisches Rezidivrisiko (bestimmt mittels MammaPrint®) aufweist, die Kandidatinnen für eine de-eskalierte Behandlung sind und mit endokriner Therapie (mit oder ohne Unterdrückung der Ovarialfunktion (OFS)) oder Standard-Chemotherapie, gefolgt von einer endokrinen Therapie, behandelt werden.
1. Patientenklientel:
- Patientinnen mit frühem Mammakarzinom
- HR-positiv
- HER2-negativ
- Mittleres oder hohes klinisches Rezidivrisiko
- Prä-, peri- oder postmenopausal
- Niedriges oder erhöhtes genomisches Rezidivrisiko bestimmt durch MammaPrint®
2. Studiendesign:
Nicht-interventionelle Studie zur Evaluation des Fernrezidiv-freien Überlebens bei allen Patientinnen, die mit (intensivierter) endokriner Therapie allein (ohne Chemotherapie) - und mit ovarieller Suppression in Fällen mit erhöhtem klinischem Risiko gemäß den aktuellen AGO-Empfehlungen - behandelt wurden.
- Multizentrisch
- nicht-interventionell
- Prospektiv

3. Studienziele:
Die PROOFS-Registry-Studie zielt auf die Beantwortung folgender Fragen ab:
- Welches ist die optimale endokrine Therapie für prä-, peri- und postmenopausale Patientinnen?
- Welchen Einfluss hat die ovarielle Suppression auf das Langzeit-Überleben und die Langzeit-Lebensqualität?
- Lässt sich ein möglicher Chemotherapie-Nutzen auf die Chemotherapie-induzierte Amenorrhoe zurück führen?
- Welchen prognostischen Stellenwert haben klinische und genomische Risikofaktoren?
- Wie ist die Therapieadhärenz?
Studien im Follow up

NeoAdjuvant Dynamic marker - Adjusted Personalized Therapy comparing trastuzumab-deruxtecan versus pacli-/docetaxel+carboplatin+trastuzumab +pertuzumab in HER2+ early breast cancer
Deutsche Übersetzung:
Neoadjuvante, an dynamischen Makern adjustierte, personalisierte Behandlung von frühem, HER2-positivem Brustkrebs mit Trastuzumab-Deruxtecan im Vergleich zu Pacli-/Docetaxel+Carboplatin+Trastuzumab +Pertuzumab
1. Patientenklientel:
- Weibliche Patienten
- Prä- oder postmenopausal
- mit invasivem, unbehandeltem HER2+ Brustkrebs maximal 6 Wochen vor Registrierung diagnostiziert
- Niedriges, mittleres oder hohes klinisches Rezidivrisiko
2. Studiendesign:
- Multizentrisch
- Interventionell, Phase II
- Zweiarmig randomisiert
- Prospektiv
- offen, kontrolliert

3. Studienziele:
ADAPT-HER2-IV ist als Überlegenheitsstudie geplant, um höhere pCR-Raten (pathologische Komlettremision) in beiden klinisch relevanten Untergruppen von HER2+frühem Brustkrebs mit niedrigem bis mittlerem Risiko nachzuweisen. Darüber hinaus zielt es darauf ab, ein hervorragendes Überleben bei mit T-DXd behandelten Patienten zu untersuchen und damit zu zeigen, ob eine Optimierung/De-Eskalation der Therapie des frühen HER2+ Mammakarzinoms mit diesem Ansatz möglich ist.

A randomized, controlled, open-label, phase-III trial on Adjuvant Dynamic marker - Adjusted Personalized Therapy comparing abemaciclib combined with standard adjuvant endocrine therapy versus standard adjuvant endocrine therapy in (clinical or genomic) intermediate to high risk, HR+/HER2- early breast cancer
Deutsche Übersetzung:
Eine randomisierte, kontrollierte, offene, adjuvante, an Dynamischen Markern adjustierte, personalisierte Therapiestudie der Phase-III zum Vergleich der Therapie von Abemaciclib plus endokriner Standardtherapie gegenüber alleiniger adjuvanter endokriner Standardtherapie bei Hormonrezeptor-positivem, HER2-Rezeptor negativem Brustkrebs im Frühstadium mit klinisch oder genomisch mittleren bis hohem Risiko für ein Spätrezidiv
1. Patientenklientel:
- Patientinnen mit frühem Mammakarzinom (nicht metastasiert)
- HR-positiv
- HER2-negativ
- Primärdiagnose vor nicht mehr als 6 Jahren
- Einschluss in die Studie ab Primärdiagnose möglich, Randomisierung erst nach abgeschlossener lokaler Behandlung des Brustkrebses
- Geplante oder laufende endokrine Therapie
- Bekanntes hohes klinisches oder hohes genomisches Risiko oder mittleres klinisches Risiko bei unbekanntem genomischem Risiko
2. Studiendesign:
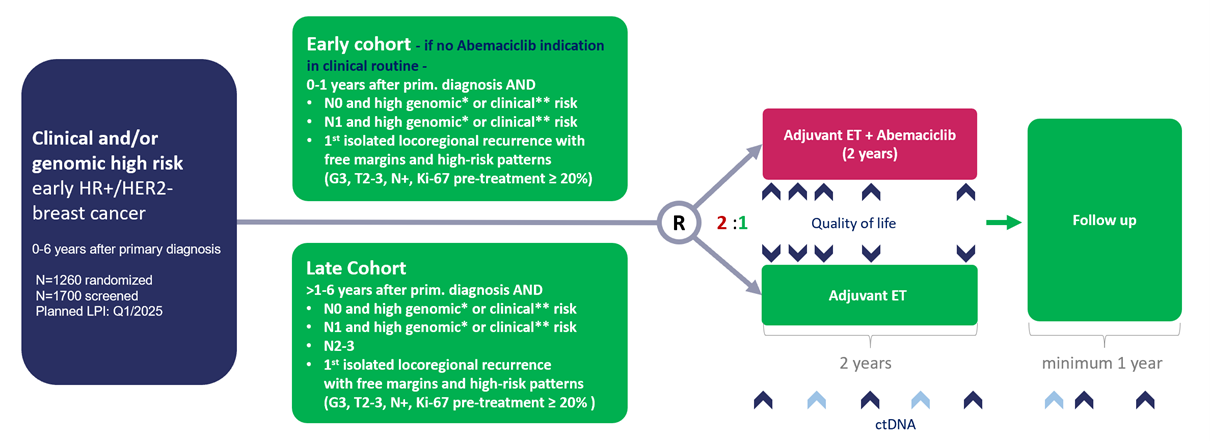
Dies ist eine multizentrische, interventionelle, prospektive, zweiarmige, randomisierte, offene, kontrollierte, adjuvante Phase-III-Studie zur Untersuchung der Wirksamkeit und Sicherheit einer Behandlung mit Abemaciclib kombiniert mit endokriner Therapie (ET) im Vergleich zur endokrinen Standardtherapie bei Patientinnen mit Brustkrebs im Frühstadium (EBC) mit dem molekularen Subtyp HR+/HER2-
3. Studienziele:
Das Ziel dieser ADAPTlate Phase-III-Studie ist es, herauszufinden ob der "späte" Einsatz von Abemaciclib in der adjuvanten Therapie in der Lage ist, das Outcome beim frühen Brustkrebs für Patientinnen mit hohem Rezidivrisko zu verbessern.

Adjuvant Dynamic marker - Adjusted Personalized Therapy comparing endocrine therapy plus ribociclib versus chemotherapy in intermediate risk, HR+/HER2- early breast cancer
Deutsche Übersetzung:
Adjuvante, auf dynamische Marker adjustierte, personalisierte Therapie zum Vergleich einer endokrinen Behandlung plus Ribociclib mit Chemotherapie bei Hormonrezeptor-positivem, HER2-Rezeptor negativem, mittleres Risiko aufweisendem, frühen Brustkrebs
1. Patientenklientel:
- Patientinnen mit frühem Mammakarzinom
- HR-positiv
- HER2-negativ
- Intermediäres Reszidivrisiko
- Prä- oder postmenopausal
- Adjuvantes oder neoadjuvantes Setting
2. Studiendesign:
Phase-III Studie zur Evaluation der Wirksamkeit und Sicherheit einer Behandlung mit Ribociclib, kombiniert mit endokriner Therapie (ET),
im Vergleich zur Standard-Chemotherapie
- Multizentrisch
- Interventionell
- Prospektiv
- 2-armig
- Randomisiert
- Offen
- Kontrolliert

3. Studienziele:
Das Ziel dieser ADAPTcycle Phase-III-Studie ist es herauszufinden, ob die während der Screening Phase identifizierte Patientengruppe mit intermediärem Risiko für ein Rezidiv, einen Zusatznutzen von einer Behandlung mit Ribociclib in Kombination mit ET hat, verglichen mit einer Standard-Chemotherapie (gefolgt von adjuvanter ET).
A prospective, multicenter, open label, neoadjuvant phase II single arm study with pembrolizumab in combination with dual anti-HER2 blockade with trastuzumab and pertuzumab in early breast cancer patients with molecular HER2-enriched intrinsic subtype
Deutsche Übersetzung:
Eine prospektive, multizentrische, offene, neoadjuvante, einarmige Phase II Studie mit Pembrolizumab in Kombination mit einer dualen Anti-HER2-Blockade mit Trastuzumab und Pertuzumab bei Patientinnen im Frühstadium von Brustkrebs mit molekularem HER2-angereichertem intrinsischem Subtyp
1. Patientenklientel:
- Patientinnen mit frühem Mammakazinom
- HR-positiv/-negativ
- HER2 positiv
- Prä- und postmenopausal
- Neoadjuvantes Setting
2. Studiendesign:
Dies ist eine multizentrische, interventionelle, prospektive, einarmige, offene, neoadjuvante Phase-II-Studie zur Evaluierung der pathologischen Komplettremissions-(pCR)-Rate, welche durch Pembrolizumab in Kombination mit der dualen Anti-HER2-Blockade, bestehend aus Trastuzumab-Biosimilar (Trazimera®) und Pertuzumab, induziert wird, bei Brustkrebspatientinnen im Frühstadium, mit molekularem HER2-angereicherten intrinsischen Subtyp, welcher mittels PAM50 Testung bestätigt wurde.

3. Studienziele:
Das primäre Ziel dieser Studie ist die Evaluierung der pCR-Rate der Kombinationstherapie, bestehend aus dem PD-1-Inhibitor Pembrolizumab in Kombination mit der dualen Anti-HER2-Blockade Trastuzumab-Biosimilar und Pertuzumab bei Patientinnen mit HER2-angereichertem Brustkrebs im Frühstadium, welcher durch den PAM50-Test bestätigt wurde.
Long term follow up registry for outcome evaluation in HR-positive/HER2 negative early breast cancer patients treated within the prospective PlanB study and relapse free after 5 years of endocrine therapy
Deutsche Übersetzung:
Langzeit-Follow up-Register zur Beobachtung des Überlebens von Patienten, die an einem HR positiven / HER2 negativen, primären Brustkrebs erkrankt sind, im Rahmen der prospektiven PlanB-Studie behandelt wurden und am Ende der Hormontherapie nach 5 Jahren rezidivfrei waren
1. Patientenklientel:
- HR+/HER2- Brustkrebs
- Teilnahme und Behandlung in der PlanB-Studie
- Vollständige Teilnahme an der PlanB-Studie inklusive des 5-Jahres Follow Up nach initialer Diagnose
- Rezidivfrei bis zu 5 Jahre nach der initialen Diagnose
2. Studiendesign:
Dies ist ein offenes, prospektives, multi-zentrisches, beobachtendesl, nicht-interventionelles Register zu Patienten, die an der PlanB Studie teilgenommen haben.

3. Studienziele:
Die PlanB-Studie endete im Mai 2017 und befindet sich derzeit in der statistischen Auswertung. Das Register ist dafür konzipiert die Daten früherer Teilnehmerinnen der PlanB-Studie bezüglich ihres Gesamtüberlebens für weitere 5 Jahre nach Abschluss der Studie (bzw. 10 Jahre nach der initialen Diagnose), ihrer rezidivfreien und (invasiv-) krankheitsfreien Zeit, sowie ihrer zusätzlichen Krebstherapien mit einem speziellen Fokus auf die anti-hormonelle Therapie (wenn angewendet), zu erfassen.

Adjuvant Dynamic marker-Adjusted Personalized Therapy trial optimizing risk assessment and therapy response prediction in early breast cancer
Deutsche Übersetzung:
Adjuvante, an dynamischen Tumormarkern orientierte, personalisierte Therapie bei Brustkrebs im frühen Stadium, bei der die Risikoeinschätzung und die Vorhersage des Therapieansprechens optimiert wird
1. Patientenklientel:
Patientinnen mit frühem Brustkrebs in verschiedenen Subgruppen (jeweils eigene Substudie):
1) HR+/HER2-
2) HR+/HER2+ (triple positive)
3) HR-/HER2+
4) HR-/HER2- (triple negative)
5) Elderly
Die Substudien 2) bis 5) sind bereits abgeschlossen, inklusive Follow-Up.
Die HR+/HER 2- Substudie befindet sich bezüglich der Chemotherapie-Fragestellung aktuell im Follow-Up
2. Studiendesign:
Prospektive, multizentrische, randomisierte Phase III Studie

3. Studienziele:
In der ADAPT Studie werden sowohl die persönlichen Risikofaktoren als auch das vorhergesagte Therapieansprechen berücksichtigt, um jeder Patientin eine individuelle, optimierte Therapie anbieten zu können. Ziele der Studie sind die Untersuchung der Wirksamkeit und der Verträglichkeit der verabreichten Therapien sowie die Verteilung der Risikoprofile.